


Аномальные маточные кровотечения у подростка с альбинизмом: редкое сочетание заболеваний
- Аннотация
- Статья
- Ссылки
- English
В статье представлен клинический случай рецидивирующих аномальных маточных кровотечений в пубертатном периоде у пациентки с альбинизмом. Анализ случая позволяет глубже понять специфику ведения подростков с редкими генетическими заболеваниями, осложненными гинекологической патологией.
В статье представлен клинический случай рецидивирующих аномальных маточных кровотечений в пубертатном периоде у пациентки с альбинизмом. Анализ случая позволяет глубже понять специфику ведения подростков с редкими генетическими заболеваниями, осложненными гинекологической патологией.
Актуальность
Альбинизм представляет собой редкое генетическое заболевание, характеризующееся дефицитом или полным отсутствием пигмента меланина в коже, волосах и глазах. Глазокожный альбинизм – одна из наиболее распространенных форм альбинизма – не только определяет фенотипические особенности, но и приводит к выраженным системным нарушениям. К числу таких нарушений относятся ухудшение зрения, светобоязнь, нистагм и повышенный риск развития кожных заболеваний. Несмотря на прогресс в изучении генетических основ глазокожного альбинизма, остается множество нерешенных вопросов о его влиянии на другие сферы здоровья, в частности на репродуктивную систему.
Аномальные маточные кровотечения (АМК) у подростков – распространенная гинекологическая проблема, связанная с отклонениями в длительности, объеме и частоте менструальных кровотечений [1]. Спектр причин возникновения АМК достаточно широк – от гормонального дисбаланса и коагулопатий до структурных аномалий и системных заболеваний [2]. В подростковом возрасте подобные нарушения критически значимы, поскольку способны влиять на физическое и психоэмоциональное состояние, качество жизни и социальную адаптацию.
Сочетание глазокожного альбинизма и АМК у подростков представляет особый интерес для медицинских исследователей и клиницистов. D. Obeng-Tuudah и соавт. выполнили систематический обзор данных 17 женщин с подтвержденным синдромом Германски – Пудлака (Hermansky – Pudlak syndrome, HPS). У 8 (53%) из 15 пациенток отмечались тяжелые менструальные кровотечения [3]. В 29% случаев именно АМК стали первым клиническим проявлением заболевания, что подчеркивает значимость нарушений гемостаза при этом заболевании. Их развитие связано с дефицитом δ-гранул тромбоцитов, что приводит к дисфункции первичного гемостаза и повышенной склонности к кровотечениям.
В мировой литературе имеются единичные описания подобных случаев у подростков, в том числе 13-летней пациентки с глазокожным альбинизмом и АМК, резистентными к стандартной терапии [4]
Патофизиологические механизмы, лежащие в основе таких состояний, могут быть взаимосвязаны, что усложняет диагностику и лечение. Изучение соответствующих клинических случаев помогает не только углубить понимание заболеваний, но и разработать более эффективные и индивидуализированные подходы к терапии.
Кроме того, комплексное исследование пациенток с альбинизмом и АМК может выявить новые аспекты патогенеза этих состояний, что будет способствовать улучшению методов диагностики и терапии. Это особенно важно в подростковой медицине, где своевременная и точная диагностика играет ключевую роль в предотвращении долгосрочных осложнений и улучшении качества жизни пациенток.
В настоящее время продолжается поиск генов, мутации которых ответственны за глазокожный альбинизм и редкие синдромальные формы альбинизма. Например, в 2020 г. были описаны два новых заболевания, связанных с глазокожным альбинизмом 8-го типа и альбинизмом 11-го типа (HPS) [5].
Представляем клинический случай подростка с глазокожным альбинизмом и рецидивирующими АМК. Анализ этого случая позволит выявить потенциальные патофизиологические механизмы, лежащие в основе такого сочетания, наметить подходы к диагностике подобной патологии, а также глубже понять тактику ведения подростков с редкими генетическими заболеваниями, осложненными гинекологическими заболеваниями.
Клинический случай
Пациентка К., 13 лет, госпитализирована в Российскую детскую клиническую больницу с жалобами на рецидивирующие АМК и обильные менструации.
Анамнез заболевания
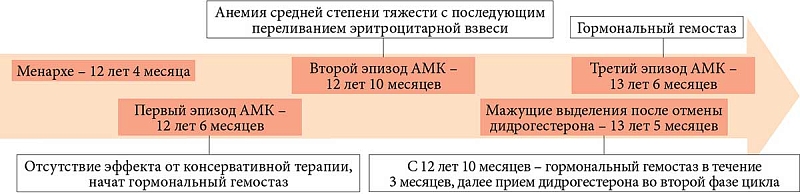
Менархе в 12 лет (июль 2022 г.), цикл нерегулярный. Впервые с АМК госпитализирована в сентябре того же года: проведена консервативная гемостатическая терапия – без эффекта; последующий гормональный гемостаз препаратом, содержащим этинилэстрадиол 30 мкг и дезогестрел 150 мкг, дал положительный эффект. В декабре 2022 г. (12 лет 10 месяцев) – рецидив АМК. Анемия средней степени тяжести (уровень гемоглобина – 82 г/л). Проведено переливание трех доз эритроцитарной взвеси с удаленным лейкотромбоцитарным слоем. В ходе ультразвукового исследования органов малого таза обнаружена гиперплазия эндометрия – 13 мм. При цветном дуплексном сканировании вен правой конечности выявлены эхо-признаки окклюзивного тромбоза латеральной подкожной и кубитальной вены справа неизвестной давности. Для уточнения гематологического статуса пациентка проконсультирована гематологом. По результатам осмотра установлены диагнозы: эозинофилия, головные боли напряжения, постгеморрагическая анемия в анамнезе.
Проведен курс гормонального гемостаза, после чего гинекологом по месту жительства назначен препарат дидрогестерона 10 мг два раза в день во второй фазе цикла в течение шести месяцев. На фоне терапии менструации регулярные, необильные. В июле 2023 г. препарат дидрогестерона отменен. В конце августа 2023 г. появились мажущие кровяные выделения из половых путей. В сентябре 2023 г. – третий эпизод АМК. Госпитализирована в районную больницу, где был начат гормональный гемостаз препаратом, содержащим этинилэстрадиол 30 мкг и дезогестрел 150 мкг по 1/2 таблетки шесть раз в день с последующим постепенным снижением кратности приема до одной таблетки в сутки в течение 21 дня. После завершения курса гормонального гемостаза пациентке назначили дидрогестерон 10 мг два раза в день во второй фазе менструального цикла в течение трех месяцев. В дополнение к этому назначали фолиевую кислоту 500 мкг/сут и витамин D 1000 МЕ на тот же срок. С августа 2023 г. по май 2024 г. пациентку трижды госпитализировали для стационарного лечения, проведения обследования и определения дальнейшей тактики ведения.
Анамнез жизни
Ребенок от второй беременности, протекавшей без осложнений, роды самостоятельные, в срок. Длина тела при рождении – 52 см, масса – 3400 г.
С трех месяцев состоит на диспансерном учете у невролога: перинатальное поражение центральной нервной системы. Стигмы дизэмбриогенеза. Задержка психомоторного развития. Наблюдается у офтальмолога и врача-генетика: врожденный порок развития, глазокожный тип альбинизма, аутосомно-рецессивный характер наследования. Частичная атрофия зрительных нервов. Тимомегалия. Консультация кардиолога от 2012 г.: кардиомиопатия.
Наследственность: нарушение свертывания крови со стороны матери (не обследована).
Менархе в 12 лет, менструальный цикл установился сразу: менструации по 7–8 дней, через 28–40 дней, умеренные, безболезненные.
Физикальная диагностика
Масса тела – 53 кг (перцентиль 50–75%). Рост – 153 см (перцентиль 3–10%). Индекс массы тела – 22,64 кг/м2. Частота сердечных сокращений – 70 уд/мин. Артериальное давление – 110/65 мм рт. ст. Тоны сердца ритмичные, ясные. Шумов нет. Живот мягкий, безболезненный, доступен глубокой пальпации. Стул регулярный, оформленный, без патологических примесей. Мочеиспускание безболезненное, диурез адекватный. Симптом поколачивания отрицательный.
Гинекологический осмотр
Ax3 Ma3 Pb3 Me 12 по Таннеру [6]. Оволосение по женскому типу. Наружные половые органы развиты правильно. Клитор не увеличен. Девственная плева эстрогенизирована, не гиперемирована. Выделения из половых путей кровяные, обильные. Бимануальное исследование: матка в срединном положении, не увеличена, плотная, подвижная, безболезненная. Придатки с обеих сторон не определяются, область их безболезненная.
Лабораторная и инструментальная диагностика
Клинический анализ крови, мочи, биохимический анализ крови: отклонений не выявлено.
Гормональный профиль: тиреотропный гормон – 1,447 мЕд/л (0,47–4,13), свободный тироксин – 11,36 пмоль/л (10,04–16,91), лютеинизирующий гормон – 8,16 МЕ/л (0,4–6,5), фолликулостимулирующий гормон – 7,24 МЕ/л (0,3–7,8), эстрадиол – 244,22 пмоль/л (0–936), прогестерон – 10,2 нмоль/л (0–3), тестостерон – 1,4 нмоль/л (0,36–1,54).
Ультразвуковое исследование органов малого таза. День цикла – 19. Матка расположена срединно, anteflexio. Размеры тела матки 51 × 33 × 43 мм. Шейка матки 34 × 21 мм. Угол между телом и шейкой выражен хорошо. Структура миометрия однородная. Полость матки и цервикальный канал не расширены. Толщина эндометрия (М-эхо) 11 мм, структура однородная. Правый яичник 26 × 19 × 18 мм, с несколькими фолликулами максимально до 7 мм. Левый яичник 31 × 14 × 22 мм, с несколькими фолликулами максимально до 8 мм. Свободная жидкость в малом тазу не выявлена. Заключение: на момент исследования патологии органов малого таза не обнаружено.
Предварительный диагноз
Установлен предварительный диагноз: АМК пубертатного периода. Альбинизм, глазокожный тип.
Динамика и исходы
Проведена консервативная медикаментозная терапия с положительным эффектом (транексамовая кислота 1000 мг три раза в сутки в течение четырех дней).
Хронология ключевых событий представлена на рисунке.
Обсуждение
Альбинизм – группа наследственных нарушений, характеризующихся полной или частичной потерей пигмента меланина в коже, волосах и глазах [7]. Распространенность альбинизма зависит от региона и популяции. В Европе альбинизм встречается примерно у одного из 20 тыс. человек. В США и России данный показатель составляет приблизительно один случай на 16 тыс. человек. На африканском континенте распространенность альбинизма значительно выше – один случай на 4–5 тыс. человек [8].
АМК представляют собой значимую гинекологическую проблему, особенно в подростковом возрасте, когда репродуктивная система находится в стадии становления и подвержена различным нарушениям [9, 10]. Глазокожный альбинизм – редкое генетическое заболевание, характеризующееся нарушением пигментации кожи, волос и глаз, а также сопутствующими системными нарушениями. Несмотря на значительное количество исследований, посвященных каждому из этих состояний, случаи их сочетания остаются малоизученными.
Глазокожный альбинизм представляет собой аутосомно-рецессивное заболевание, обусловленное полным отсутствием или снижением синтеза меланина в меланоцитах [11]. У пациентов с данным типом альбинизма количество меланоцитов в эпидермисе и волосяных фолликулах остается нормальным, однако меланиновый пигмент полностью или частично отсутствует. У лиц с глазокожным альбинизмом наблюдается неспособность окислять тирозин до L-диоксифенилаланина посредством тирозиназы. Как следствие – бледный цвет кожи, светлые или белые волосы, красные глаза. При наличии пигментации радужки цвет глаз может быть зеленовато-голубым или светло-карим. Следует отметить, что фенотипическая вариабельность альбинизма значительна – от полного отсутствия пигментации волос, кожи и глаз до незначительной депигментации.
Из-за снижения или отсутствия меланина лица с альбинизмом обладают высокой восприимчивостью к вредному воздействию ультрафиолетового излучения. У многих людей с альбинизмом к 30 годам развиваются актинический кератоз или злокачественные опухоли кожи, преимущественно плоскоклеточная и базальноклеточная карцинома [11]. Последствия злокачественных новообразований кожи – одна из ведущих причин ранней смерти среди пациентов с альбинизмом [12, 13]. Злокачественные новообразования кожи обычно развиваются у молодых взрослых с альбинизмом при отсутствии фотозащиты от солнечного излучения. У таких пациентов опухоли, как правило, множественные и биологически агрессивные по природе, хотя меланома встречается редко. Новообразования чаще локализуются в области головы и шеи – на участках, наиболее подверженных воздействию ультрафиолетового излучения. Из-за их высокой чувствительности к ультрафиолетовому излучению лицам с альбинизмом рекомендуются полная защита от солнца и регулярные дерматологические обследования каждые шесть месяцев или чаще.
Анализ соответствующих работ, размещенных в PubMed, показал, что АМК могут быть характерны для HPS. Это редкое аутосомно-рецессивное заболевание, характеризующееся глазокожным альбинизмом, дефектом δ-гранул тромбоцитов, нарушением гемостаза и склонностью к кровотечениям [14, 15]. Распространенность HPS в общей популяции составляет один случай на 100 000–1 000 000 человек, однако заболевание часто остается недиагностированным, особенно в регионах с низкой доступностью молекулярно-генетического тестирования [3, 16]. Максимальная частота встречаемости HPS зарегистрирована в северо-западной части Пуэрто-Рико – один случай на 1800 человек. Каждый 20-й житель данного региона является носителем мутации [3].
Уже упоминавшийся систематический обзор D. Obeng-Tuudah D. и соавт., посвященный анализу гинекологических проявлений HPS, выявил, что 53% пациенток имели тяжелые менструальные кровотечения, а в 29% наблюдений именно маточное кровотечение было первым клиническим проявлением заболевания [3]. Кроме того, у 44% беременных с HPS отмечались послеродовые кровотечения, что подчеркивает высокую частоту и клиническую значимость гемостатических нарушений при данной патологии.
Согласно данным A. Kontogiannis и соавт., HPS относится к числу первичных гемостатических нарушений, предрасполагающих к развитию АМК [17]. В данную категорию входят также болезнь Виллебранда, тромбоцитопатии и наследственные коагулопатии. Однако в отличие от большинства наследственных нарушений гемостаза HPS характеризуется не только дефицитом факторов свертывания, но и нарушением ангиогенеза, что может обусловливать изменения сосудистой архитектуры эндометрия и способствовать рецидиву АМК. В связи с этим лица с HPS требуют расширенного гематологического обследования, включая оценку функции тромбоцитов (исследование δ-гранул), определение уровня фактора Виллебранда, PAI-1, растворимых рецепторов протеина С, VEGFA, а также провоспалительных и ангиогенных цитокинов (интерлейкин (ИЛ) 6, ИЛ-10, ИЛ-18, фактор некроза опухоли альфа (ФНО- α), моноцитарный хемоаттрактантный протеин 1). Кроме того, учитывая возможное влияние мутаций HPS1–HPS11 на репродуктивную функцию, целесообразно выполнять молекулярно-генетическое тестирование. Это позволит уточнить патофизиологические механизмы нарушения менструальной функции при данном заболевании. HPS наследуется по аутосомно-рецессивному типу, поэтому отсутствие аналогичных случаев в семейном анамнезе не исключает наличия заболевания. При лабораторном исследовании в большинстве случаев количество тромбоцитов и показатели плазменного гемостаза остаются в пределах нормы, но иногда выявляется снижение агрегационной способности тромбоцитов при стимуляции адреналином [18]. Диагностически значимым критерием служит отсутствие плотных гранул в тромбоцитах, что может быть подтверждено методом электронной микроскопии.
В мировой литературе описаны единичные клинические случаи, свидетельствующие о возможной связи глазокожного альбинизма и АМК. В частности, J. Lohse и соавт. представили случай 13-летней пациентки с глазокожным альбинизмом, у которой наблюдались рецидивирующие АМК, резистентные к стандартной терапии [4]. Отсутствие эффекта от антифибринолитиков и десмопрессина потребовало применения рекомбинантного активированного фактора VII (rFVIIa), что позволило остановить кровотечение. Авторы связывают данное нарушение с первичным дефектом гемостаза, обусловленным нарушением функции тромбоцитов и дефицитом δ-гранул.
A. Ray и соавт. описали случай 42-летней пациентки с HPS, у которой долгое время отсутствовали гинекологические жалобы, однако в репродуктивном возрасте возникли тяжелые АМК, обусловленные коагулопатией. Проведенное гематологическое обследование выявило дисфункцию тромбоцитов, что позволило диагностировать HPS [19]. Данный клинический случай подчеркивает вариабельность фенотипических проявлений HPS, включая возможность отсроченной манифестации гемостатических нарушений. В отличие от большинства наследственных коагулопатий при HPS первичный дефект свертывающей системы может оставаться латентным в молодом возрасте.
Анализ клинических данных представленной пациентки с глазокожным альбинизмом, рецидивирующими АМК, кардиомиопатией и частичной атрофией зрительных нервов позволил выделить несколько патофизиологических механизмов, которые могут лежать в основе выявленных нарушений:
генетическая предрасположенность. С учетом клинических проявлений пациентки следующим этапом диагностики рекомендовано молекулярно-генетическое тестирование: анализ мутаций в генах OCA1–OCA4, участвующих в регуляции меланогенеза и метаболических процессах, а также в генах HPS1–HPS11, нарушение функций которых связано с гемостатическими и сосудистыми изменениями. Гены, ответственные за альбинизм, могут взаимодействовать с генами, регулирующими репродуктивную систему, что способно приводить к нарушению нормального функционирования менструального цикла. Одним из ключевых генов, связанных с альбинизмом, является TYR (тирозиназа), играющий важную роль в биосинтезе меланина. Мутации в этом гене вызывают глазокожный альбинизм типа 1 (OCA1) и могут иметь системные эффекты, включая потенциальное влияние на репродуктивную систему. Мутации в гене TYR способны влиять на продукцию гормонов, необходимых для нормальной овуляции. В частности, тирозиназа как ключевой фермент меланогенеза может взаимодействовать с другими биохимическими путями, влияющими на репродуктивные функции [20, 21]. Гены, ответственные за альбинизм, например SLC45A2 (ассоциирован с OCA4), могут участвовать в регуляции обмена веществ и иммунного ответа, что также косвенно влияет на репродуктивную систему [22];
иммунные нарушения и воспалительные изменения эндометрия. Рецидивирующие АМК у рассмотренной пациентки требовали неоднократного проведения гемостатической и гормональной терапии. Однако отсутствие стойкого терапевтического эффекта свидетельствует о многофакторном характере патогенеза, включающем не только гормональный дисбаланс, но и иммунные механизмы. Глазокожный альбинизм ассоциирован с нарушениями иммунного ответа, в том числе с дисрегуляцией провоспалительных цитокинов (ИЛ-6, ФНО-α), функциональной недостаточностью макрофагов и повышенной предрасположенностью к гранулематозным заболеваниям [23]. В данном случае нельзя исключить хроническое асептическое воспаление эндометрия, которое может приводить к изменению рецептивности эндометрия, нарушению процессов ангиогенеза и регенерации, а также к персистированию менструальной дисфункции. Дополнительную настороженность вызывает наличие у пациентки кардиомиопатии, так как при глазокожном альбинизме и HPS выявляются системные сосудистые нарушения, включая эндотелиальную дисфункцию [3]. С учетом роли эндометрия как гормонозависимой и высоковаскуляризированной ткани сосудистые нарушения и хроническое воспаление могут являться ключевыми факторами развития рефрактерных АМК и нарушения процессов эндометриальной регенерации;
эндотелиальная дисфункция и нарушение сосудистой регуляции. У данной пациентки необходимо учитывать возможные сосудистые нарушения, поскольку данные литературы подтверждают ассоциацию HPS с эндотелиальной дисфункцией и гемостатическими аномалиями [24, 25]. Лица с HPS характеризуются изменением сосудистого тонуса, повышенной проницаемостью эндотелия и нарушениями тромбоцитарного звена гемостаза, что может способствовать формированию хронической сосудистой дисфункции. В контексте менструального цикла такие изменения приводят к снижению эффективности гемостатической терапии и развитию рефрактерных АМК, что отмечено в нескольких исследованиях. Эндометрий является гормонозависимой высоковаскуляризированной тканью, и дисрегуляция ангиогенеза играет ключевую роль в патогенезе аномальных кровотечений. Исследования показывают, что при HPS эндотелиальная дисфункция связана с персистирующим воспалительным процессом и нарушением васкуляризации эндометрия, что приводит к изменению структуры сосудистой сети и склонности к длительным кровотечениям;
системные проявления заболевания: связь с кардиомиопатией и неврологической симптоматикой. Сочетание у пациентки кардиомиопатии и частичной атрофии зрительных нервов указывает на возможный системный характер заболевания, требующий дальнейшего комплексного обследования. Нарушение функции тромбоцитов, связанное с дефицитом плотных гранул, у пациентов с HPS приводит не только к снижению эффективности первичного гемостаза, но и к дисрегуляции сосудистого тонуса [14]. Эти изменения рассматриваются как один из факторов развития сердечно-сосудистых нарушений, включая дисфункцию миокарда. Частичная атрофия зрительных нервов, выявленная у пациентки, требует дальнейшего офтальмологического мониторинга, поскольку у лиц с HPS и глазокожным альбинизмом могут развиваться нейродегенеративные изменения, обусловленные митохондриальной дисфункцией, нарушением окислительного баланса и дисрегуляцией сигнальных путей ангиогенеза.
С учетом особенностей клинического течения, наличия сочетанной патологии и данных мировой литературы пациентке рекомендовано расширенное гематологическое и молекулярно-генетическое обследование. В отечественной литературе клинические случаи АМК у пациенток с глазокожным альбинизмом не описаны, что подчеркивает уникальность представленного наблюдения.
Заключение
Клинический случай сочетания глазокожного альбинизма, рецидивирующих АМК, кардиомиопатии и частичной атрофии зрительных нервов требует комплексного анализа патогенетических механизмов. В отсутствие лабораторного подтверждения коагулопатии стандартными методами обследования диагностический поиск должен включать исследование функционального состояния тромбоцитов, маркеров эндотелиальной дисфункции и воспалительного ответа. Глазокожный альбинизм и HPS ассоциированы с дефектами внутриклеточного транспорта, что приводит к нарушению агрегационной функции тромбоцитов, сосудистой проницаемости и ангиогенеза. В рассмотренном случае рефрактерность АМК к стандартной терапии указывает на необходимость исключения первичного дефекта гемостаза, а наличие кардиомиопатии и атрофии зрительных нервов – на возможные системные проявления заболевания. Следующим этапом диагностики является молекулярно-генетическое тестирование на мутации в генах OCA1–OCA4 и HPS1–HPS11. Это позволит уточнить нозологическую форму заболевания и определить тактику ведения пациентки.
Данный случай представляет научный интерес, поскольку в отечественной литературе отсутствуют описания АМК у подростков с глазокожным альбинизмом. Проведение дальнейших исследований, направленных на изучение взаимосвязи нарушений гемостаза, ангиогенеза и иммунной регуляции у пациенток с HPS и АМК, позволит разработать персонализированные алгоритмы диагностики и лечения, что крайне важно для профилактики репродуктивных осложнений.
Информированное согласие. От законного представителя пациента получено добровольное информированное согласие на публикацию описания клинического случая
(дата подписания – 15 февраля 2024 г.).
Финансирование. Источник финансирования отсутствует.
Конфликт интересов. Авторы заявляют об отсутствии конфликта интересов.
E.V. Sibirskaya, PhD, Prof., I.V. Karachentsova, PhD, A.Yu. Kurmangaleeva, A.S. Annakulieva
N.I. Pirogov Russian National Research Medical University
Russian Children’s Clinical Hospital – a Branch of N.I. Pirogov Russian National Research Medical University
Russian University of Medicine
Morozovskaya Children's City Clinical Hospital
Contact person: Aliya Yu. Kurmangaleeva, askarova-aliya@yandex.ru
Albinism is a rare disease characterized by pronounced clinical and genetic heterogeneity and is represented by many different forms. Despite the successes achieved in the diagnosis and study of this pathology, the management of patients with albinism remains a difficult task, especially against the background of concomitant diseases. One of these problems is abnormal uterine bleeding, which requires a careful and specialized approach to treatment.
The article presents a clinical case of recurrent abnormal uterine bleeding during puberty in a patient with albinism. Case analysis provides a deeper understanding of the specifics of managing adolescents with rare genetic diseases complicated by gynecological pathology.
Уважаемый посетитель uMEDp!
Уведомляем Вас о том, что здесь содержится информация, предназначенная исключительно для специалистов здравоохранения.
Если Вы не являетесь специалистом здравоохранения, администрация не несет ответственности за возможные отрицательные последствия, возникшие в результате самостоятельного использования Вами информации с портала без предварительной консультации с врачом.
Нажимая на кнопку «Войти», Вы подтверждаете, что являетесь врачом или студентом медицинского вуза.